難病・脊髄性筋萎縮症の治療が激変!最新薬と早期発見のリアル【2026】
筋肉が徐々に衰えていく難病「脊髄性筋萎縮症(SMA)」。かつては乳児期に発症すると自力呼吸が難しくなり、2歳を迎えることが極めて困難とされた過酷な疾患でした。しかしここ数年、疾患の根本原因にアプローチする遺伝子治療薬をはじめとした画期的な新薬が相次いで実用化され、医療の現場には文字通り地殻変動が起きています。
2026年現在、治療の現場では「いかに発症前の段階で病気を見つけ出し、神経細胞が失われる前に薬を投与するか」という早期介入の重要性が叫ばれています。乳児から成人まで幅広い年代に影響を及ぼすこの疾患について、原因や分類ごとの特徴、最新の治療選択肢、そして治療費を支える公費助成制度の実態を詳しく整理しました。
📌 【この記事の重要ポイントまとめ】
- 要点1:脊髄性筋萎縮症(SMA)は運動神経の遺伝子異常が原因であり、新薬の登場で「進行を食い止め、運動発達を促す」治療へと大きく舵が切られた。
- 要点2:ゾルゲンスマ・スピンラザ・エブリスディという3つの主要治療薬が存在し、無症状期に投与を開始するための「新生児スクリーニング」が全国で急速に定着。
- 要点3:生後間もなく発症する1型から成人発症の4型まで多岐にわたり、高額な最新治療も指定難病や小児慢性の医療費助成によって自己負担が大幅に軽減される。
【基本と原因】脊髄性筋萎縮症(SMA)とは?遺伝子のメカニズムと発症要因
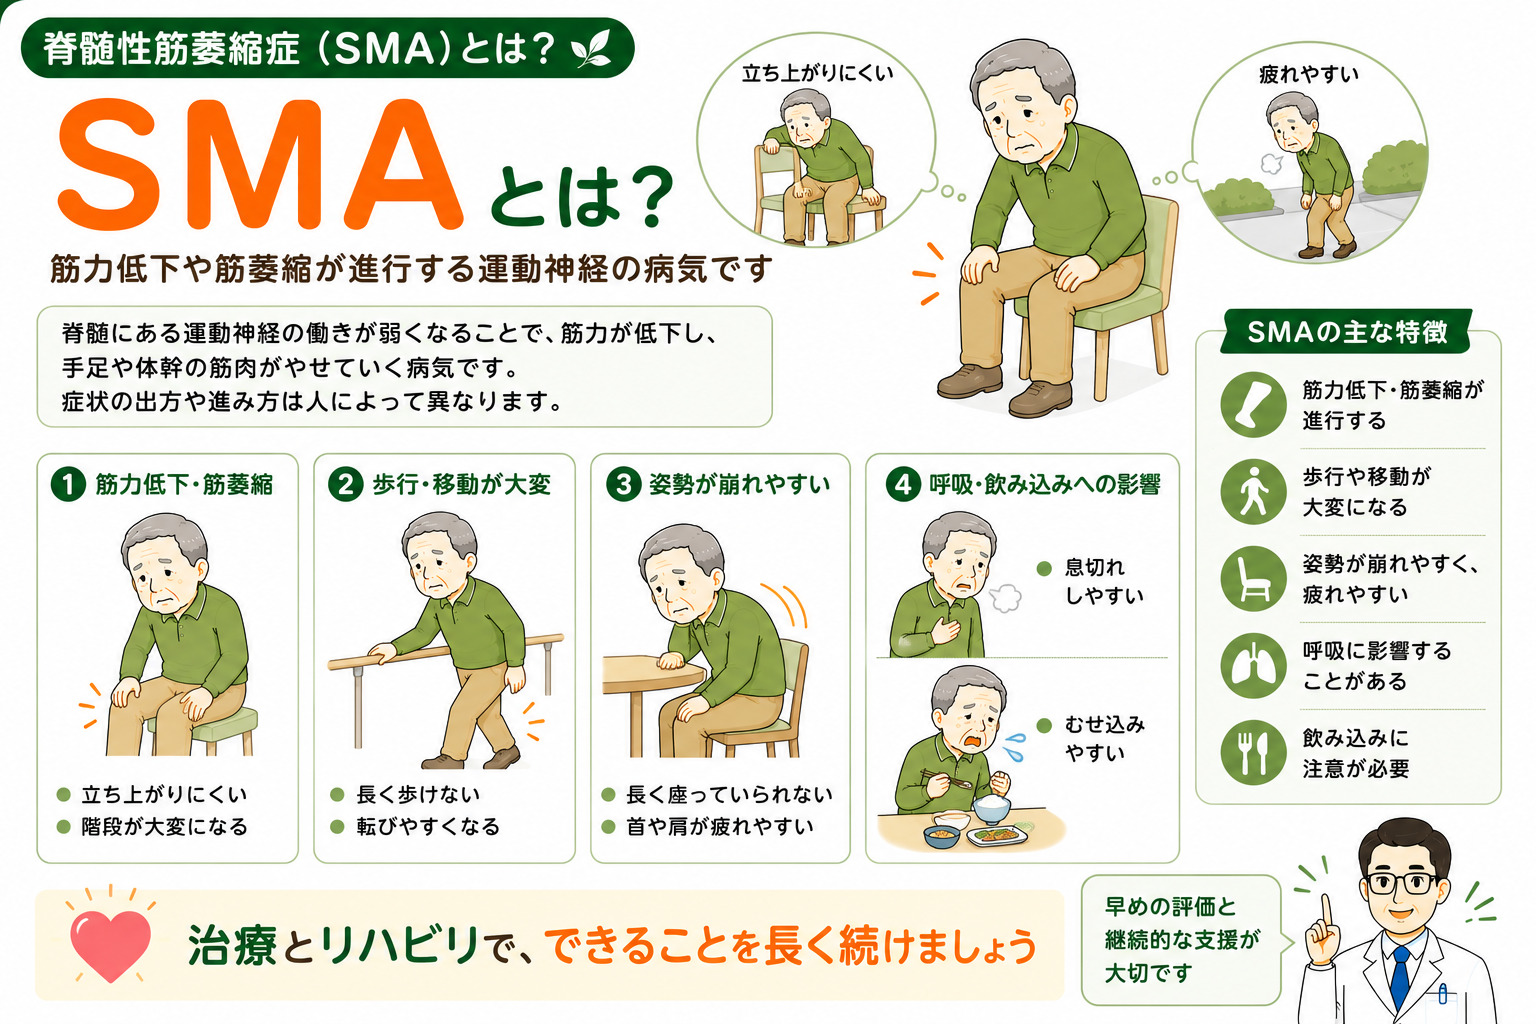
脊髄性筋萎縮症(Spinal Muscular Atrophy: SMA)は、体を動かすための命令を筋肉へ伝える「脊髄前角細胞」と呼ばれる運動神経細胞が徐々に変性・消失していく指定難病です。筋肉そのものに異常があるのではなく、神経からの信号が届かなくなる結果として、全身の筋力低下や筋肉の萎縮(やせ細り)が進行します。
根本的な原因は、SMN(Survival Motor Neuron)タンパク質を作る遺伝子の異常です。ヒトの体内には「SMN1」と「SMN2」という極めて似通った2種類の遺伝子が存在しますが、健康な生命維持に必要なSMNタンパク質の約9割はSMN1遺伝子から作られます。SMA患者の場合、このSMN1遺伝子が生まれつき欠失していたり、変異を起こしていたりするため、運動神経細胞を維持するのに十分な量のタンパク質を合成できません。
遺伝形式としては、両親から変異した遺伝子を1つずつ受け継ぐことで発症する「常染色体潜性遺伝(劣性遺伝)」をとります。両親自身は保因者であっても症状はなく、統計的におよそ40人から50人に1人が保因者とされています。決して一部の特殊な家系だけに起きる現象ではなく、どの家庭でも生涯のどこかで直面しうる疾患といえます。
【症状と分類】1型〜4型の違いを徹底解説|乳児期重症型から成人発症まで
SMAは発症時期や達成できた最大運動機能によって、大きく1型から4型までの4つのタイプに分類されます。重症度を大きく左右するのが、補助的な役割を果たす「SMN2遺伝子のコピー数(保有数)」です。SMN2遺伝子のコピー数が多いほど、わずかに作られる正常タンパク質の量が増えるため、発症時期が遅く軽症になる傾向があります。
【1型(乳児型 / ウェルドニッヒ・ホフマン病)】
生後6か月までに発症する最も重症なタイプです。自力で首がすわることがなく、手足を動かす力が非常に弱い「フロッピーインファント(ぐにゃぐにゃ児)」の状態を示します。哺乳がうまくできず、泣き声がかすれ、自力での呼吸が困難になります。かつては人工呼吸器を装着しなければ2歳までに命を落とすケースが大半を占めていました。
【2型(中間型 / デュボビッツ病)】
生後6か月から18か月未満に発症します。首のすわりや一人で座ることはできるようになりますが、つかまり立ちや自力歩行を獲得することはできません。指先の細かな震え(振戦)や関節拘縮、背骨が曲がる側弯(そくわん)が目立つようになり、成長に伴って呼吸機能の低下に対するケアが不可欠となります。
【3型(軽症型 / クーゲルベルグ・ヴェランダー病)】
生後18か月以降に発症し、一度は自力で立ち上がって歩行できるようになります。しかし幼児期から学童期、思春期にかけて、徐々に「転びやすくなった」「階段の昇り降りがつらい」「立ち上がりにくい」といった症状が現れ、年月の経過とともに車椅子生活へ移行する場合があります。
【4型(成人発症型)】
20代〜30代以降の成人期に発症する最も緩徐に進行するタイプです。手足の近位部(肩や太もも周辺)の脱力感や筋力低下から始まるため、初期の段階では「単なる運動不足」「加齢」「椎間板ヘルニア」などと誤認され、確定診断に至るまで何年も医療機関を転々とするケースが少なくありません。進行は極めてゆっくりですが、歩行困難や階段昇降の制限など生活上の支障が確実に生じます。
【治療革命】画期的な3つの新薬|スピンラザ・ゾルゲンスマ・エブリスディの選択肢
2010年代半ばまで対症療法しかなかったSMAの診療現場は、分子標的薬や遺伝子補充療法の登場によって劇的な変革を遂げました。現在、日本国内で薬事承認されている主要な治療薬は「スピンラザ」「ゾルゲンスマ」「エブリスディ」の3剤です。それぞれ作用機序や投与経路が大きく異なります。
1. スピンラザ(一般名:ヌシネルセン)
日本で2017年に初めて承認された核酸医薬品です。バックアップ遺伝子であるSMN2遺伝子の情報処理(スプライシング)を調整し、完全なSMNタンパク質の産生量を劇的に増やします。腰から細い針を刺して脊髄液の中に直接薬を入れる「髄腔内投与」を行い、初回導入期を経て以降は4か月に1回のペースで継続投与します。年齢や型を問わず幅広く使用されています。
2. ゾルゲンスマ(一般名:オナセムノジーン アベパルボベク)
アデノ随伴ウイルス(AAV)ベクター技術を用いた、画期的な単回投与(一生に1度だけ)の遺伝子補充療法です。静脈点滴を通じて、正常に機能するSMN1遺伝子そのものを患者の運動神経細胞内に届けます。対象は原則として2歳未満の患者に限られますが、1度の点滴で持続的なタンパク質合成が期待できるため、乳児期の早期治療において極めて強力な選択肢となっています。
3. エブリスディ(一般名:リスジプラム)
2021年に承認された、自宅で内服できる低分子化合物(経口シロップ薬)です。スピンラザと同様にSMN2遺伝子の働きをサポートしますが、最大の強みは「毎日1回、口から飲む(あるいは胃ろうなどから注入する)」点にあります。髄腔内への注射が難しい強い側弯のある患者や、通院負担を減らしたい成人患者にも幅広く選ばれています。中枢神経系だけでなく、全身の臓器や骨格筋にも均一に薬を行き渡らせることができるのが特徴です。
【早期発見の鍵】新生児スクリーニング検査と予後を分けるタイムリミット
新薬の開発によって「生存」だけでなく「自力歩行の獲得」まで目指せるようになったSMAですが、その恩恵を最大限に引き出すためには絶対的な条件があります。それは「運動神経細胞が不可逆的なダメージを受ける前(発症前)」に治療を開始することです。
運動神経細胞は一度壊れてしまうと再生しません。重症の1型では、症状が肉眼で見え始める生後数か月の時点で、すでに半分以上の運動神経細胞が失われていることが分かっています。発症後に投与を始めても進行の抑制にとどまるケースが多い一方、無症状の段階でゾルゲンスマやスピンラザなどを投与できた場合、同年代の健常児とほぼ変わらない運動発達を示す事例が次々と報告されています。
そこで全国的な広がりを見せているのが、生まれた直後の赤ちゃんの血液(かかとからの微量採血)を調べる「拡大新生児スクリーニング検査」です。公費による検査費用の助成制度を導入する自治体が全国で急増しており、2026年現在、赤ちゃんの誕生時に早期発見できるセーフティネットが標準化しつつあります。早期診断と迅速な治療開始の連携こそが、予後を決定づける最重要ファクターです。
【医療費と公費助成】指定難病・小児慢性特定疾病のサポート制度
SMAの最新治療薬はいずれも最先端のバイオテクノロジーを用いており、薬価自体は非常に高額です。例えばゾルゲンスマは薬価収載時に約1億6700万円という国内最高クラスの価格がつき、スピンラザやエブリスディも年間数千万円規模の薬剤費がかかります。しかし、公的医療保険制度と手厚い公費助成制度が組み合わさる日本国内において、患者家族がこの天文学的な費用を全額自己負担することは一切ありません。
乳幼児や子どもの場合、まずは「小児慢性特定疾病医療費助成制度」や各自治体の乳幼児医療費助成が適用されます。これにより、窓口での支払いは月額の上限額(世帯所得に応じて数千円〜数万円程度)に抑えられ、自治体によっては実質無料となるケースも少なくありません。
また、18歳以降や成人発症(3型・4型など)の患者に対しては、国の「指定難病医療費助成制度(指定難病告示3)」が適用されます。指定医による診断書(臨床調査個人票)を都道府県へ提出し、重症度分類を満たすか「軽症高額該当(高額な治療を継続している)」と認められれば、自己負担割合が3割から2割へ引き下げられた上で、所得に応じた月額上限額(上限0円〜3万円程度)が設定されます。経済的なハードルによって治療を断念することがないよう、診断を受けたら速やかに申請窓口へ相談することが鉄則です。
【最新展望】SMA遺伝子治療の進化とリハビリテーション・多職種連携の現在地
画期的な治療薬の定着に伴い、医療現場が直面する課題も「延命」から「生活の質(QOL)の最大化」へとステージを変えています。薬によって神経の脱落を食い止めたとしても、すでに弱ってしまった筋肉や硬くなった関節を回復させるには、計画的かつ継続的なリハビリテーションが欠かせません。
理学療法士による関節可動域訓練や運動療法をはじめ、言語聴覚士による嚥下(飲み込み)トレーニング、呼吸理学療法など、早い段階から多職種チームによるサポート体制を組むことが標準的な治療指針となっています。側弯症に対する装具療法や整形外科的アプローチ、学校生活や社会復帰を支援する作業療法士の介入も重要度を増しています。
さらに臨床現場では、新たな作用メカニズムを持つ「筋力増強薬(筋肉の収縮力を高める薬剤)」の治験や、既存の治療薬を組み合わせる併用療法の有効性検証が進められています。成人の長期療養患者においても、エブリスディやスピンラザへのアクセスによって「手の指先が動きやすくなった」「長時間のデスクワークで疲れにくくなった」といった小さな、しかし生活を一変させる改善例が蓄積されており、年齢を理由に治療を諦める時代は終わりを告げています。
【脊髄性筋萎縮症】に関するよくある質問(FAQ)
Q1:親が保因者である場合、子どもは必ず発症してしまいますか?
A1:必ず発症するわけではありません。両親の双方がSMN1遺伝子の保因者である場合、受精時に変異遺伝子が2つ揃って子どもが発症する確率は25%(4分の1)です。50%の確率で親と同じ保因者となり、残る25%の確率で変異遺伝子を受け継がない完全に健康な状態となります。心配な場合は、遺伝カウンセリングを行っている大学病院等の専門外来で相談することをおすすめします。
Q2:大人になってから手足の脱力や歩きにくさを感じた場合、SMAの可能性はありますか?
A2:可能性はゼロではありません。成人発症の4型や、進行が極めて緩やかな3型の場合、20代〜40代以降に初めて筋力低下を自覚するケースがあります。「階段を上がる時に手すりが必要になった」「しゃがんだ姿勢から立ち上がれない」といった症状が続く場合は、神経内科(脳神経内科)を受診し、遺伝子検査を含めた専門的な鑑別診断を受けることが推奨されます。
Q3:遺伝子治療薬や新薬を使えば、一度失われた筋力は完全に元通りになりますか?
A3:完全に失われてしまった運動神経細胞そのものを再生させることは現在の医学でも困難です。そのため、新薬の主たる効果は「これ以上の運動神経の変性を食い止め、残存している神経の働きを最大化すること」になります。ただし、小児期であれば成長に伴う自然な運動発達が促されるほか、成人でも残った神経の機能が底上げされることで、部分的な筋力向上や日常動作の改善を実感する患者は多く存在します。
まとめ:SMAとともに生きる未来|早期診断と医療連携がもたらす希望
脊髄性筋萎縮症(SMA)の医療は、不治の難病と呼ばれた時代から、遺伝子の根本原因を修正して進行を食い止める「コントロール可能な疾患」へと劇的な進化を遂げました。スピンラザ、ゾルゲンスマ、エブリスディという特性の異なる3つの薬剤が揃ったことで、患者の年齢や重症度、ライフスタイルに応じたきめ細やかな治療戦略が選べるようになっています。
この医療革命のポテンシャルを余すところなく享受するために、最も大切なのは「1日も早い発見と治療開始」に他なりません。乳児期においては新生児スクリーニングの積極的な活用、成人期においては見逃されがちな筋力低下のサインを見落とさず神経内科へアクセスすることが、将来の運動機能と生活の質を大きく左右します。高額な薬剤費を支える医療費助成の基盤も整っているいま、正しい知識を持って医療チームと手を取り合うことが、患者と家族の未来を切り拓く力になります。 (出典: 脊髄 性 筋 萎縮 症(Yahoo!ニュース))


Webメディアの編集およびコンテンツ作成に従事。正確で質の高い情報発信を心掛けています。